产品分类与注册路径评估
依据目标市场的监管要求与产品属性,梳理分类判定依据,明确适用的申报路径、所需资料范围与整体时间安排。
汇泽锐策/HZRC专注于医疗器械及体外诊断产品的全球注册与市场准入技术服务。 围绕产品分类评估、技术文件、质量管理体系、临床与性能评价、检测合规及当地代表等环节, 为企业国际市场布局提供从准入策略到申报实施、从产品上市到持续合规的系统性支持。
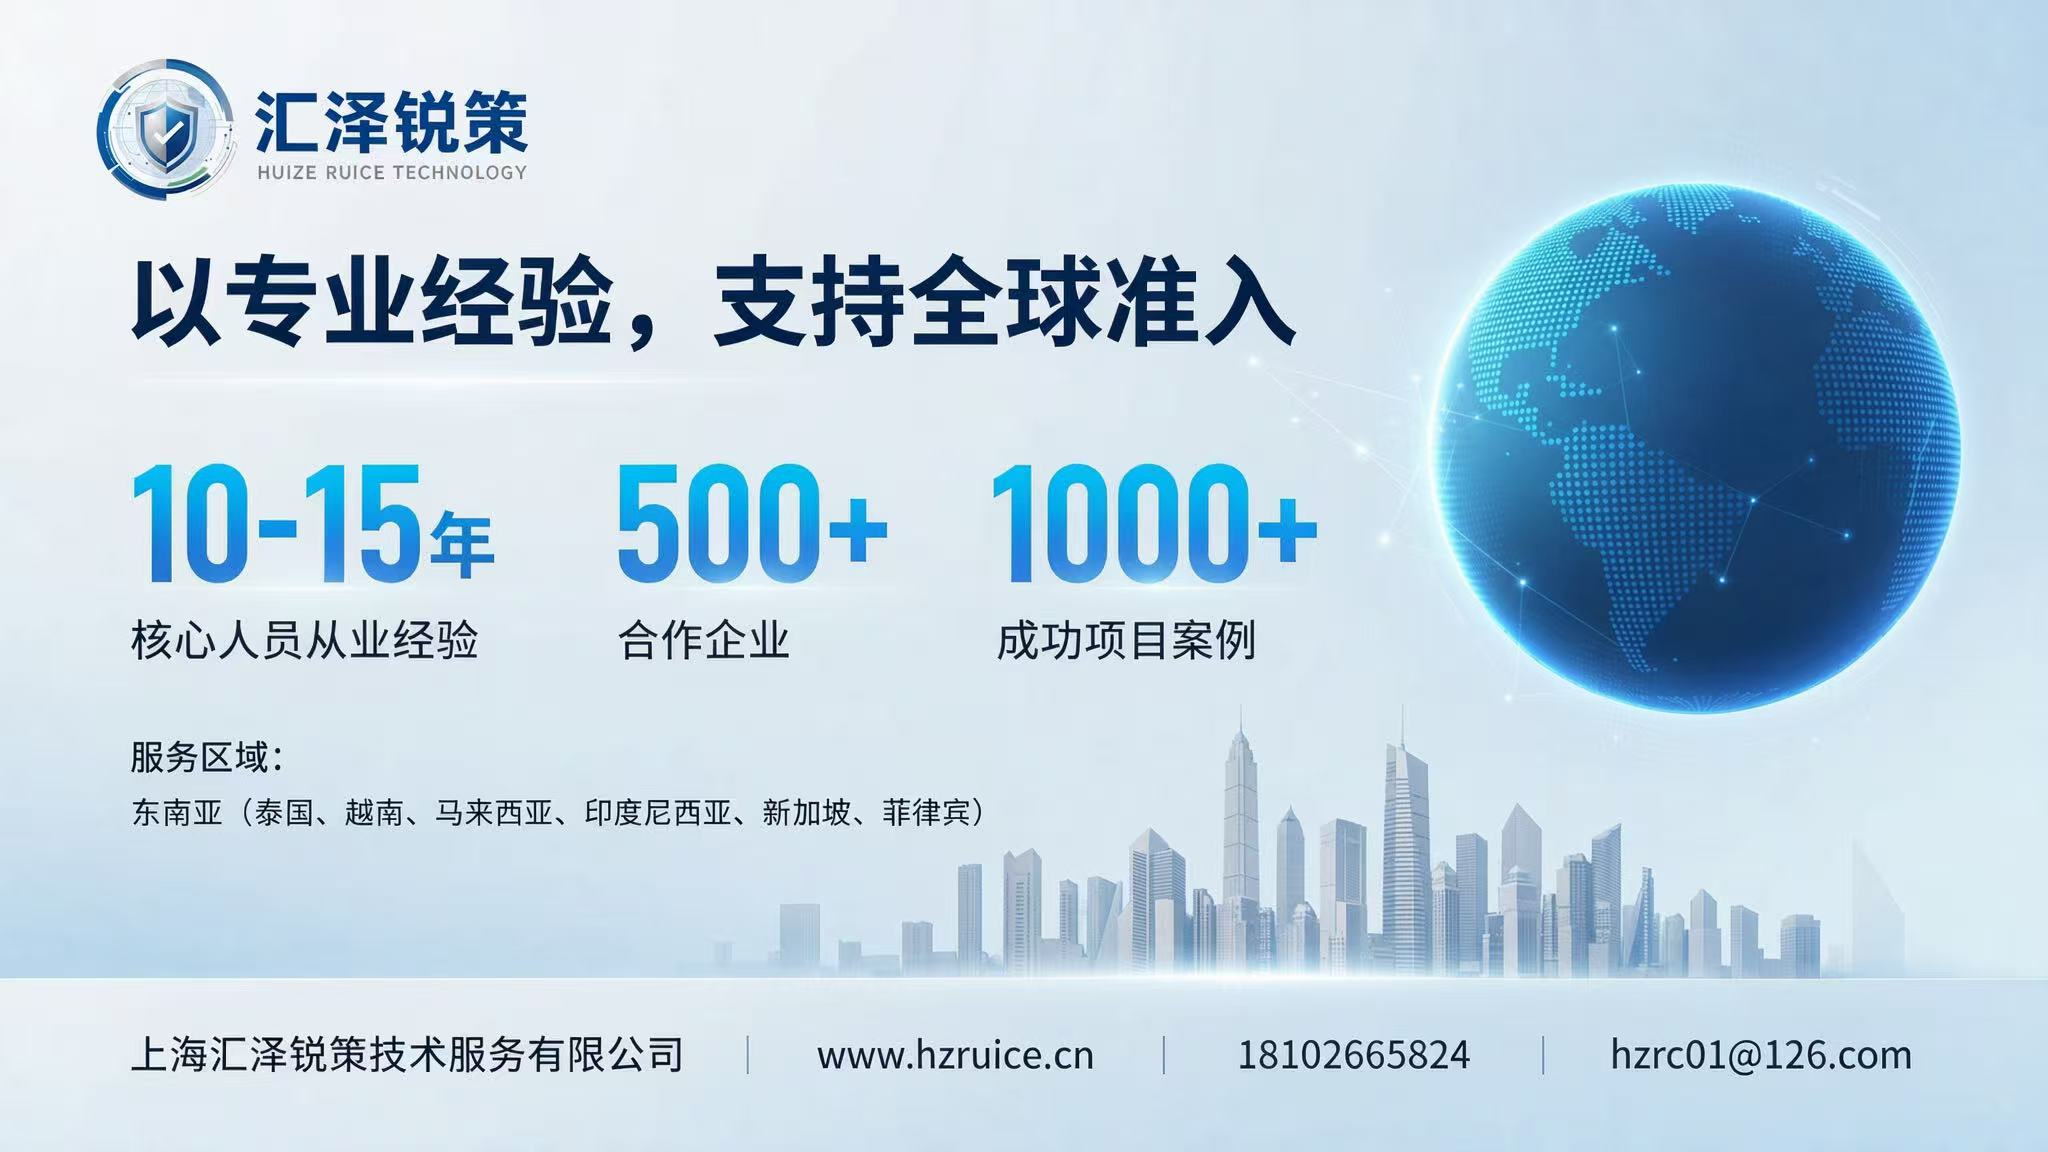
累计服务合作客户
成功项目案例积累
核心团队行业从业经验
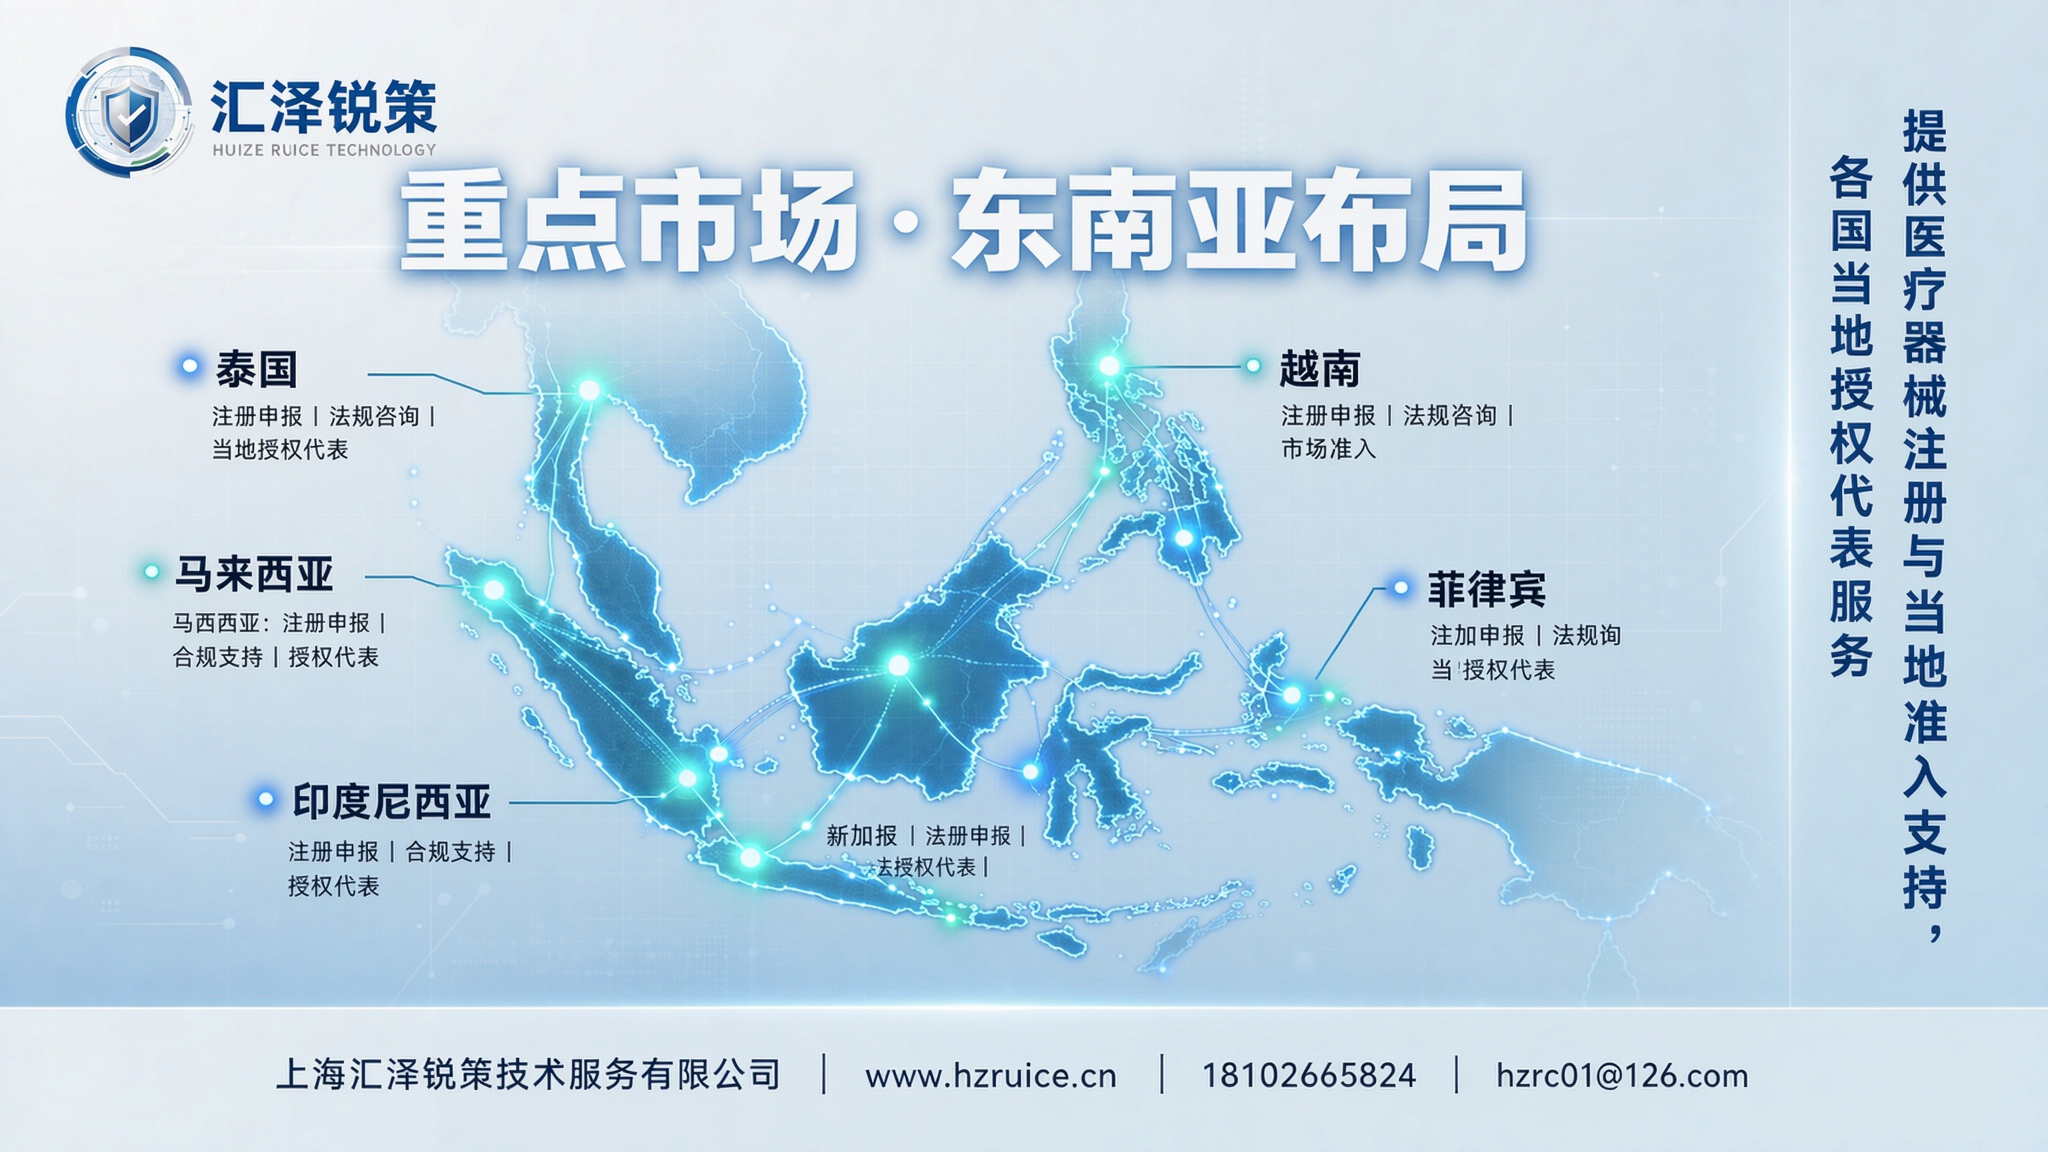
东南亚主要市场覆盖
以产品为中心、以法规为依据,把注册策略、技术工作与当地执行相衔接,协助企业识别证据缺口、明确工作重点并推进项目实施。
依据目标市场的监管要求与产品属性,梳理分类判定依据,明确适用的申报路径、所需资料范围与整体时间安排。
对照目标市场的技术文件要求,比对现有技术文档、检测报告与说明书,逐项列出证据缺口并形成可执行的补充清单。
协助整理注册卷宗、申请表单及国别专用资料,完成递交与流程跟踪,统筹多国申报中的共用资料与国别要求。
针对审评过程中的问询与补件要求,组织回复思路与补充证据,保持与监管沟通的连续性与资料版本的一致性。
按项目需求开展 ISO 13485、MDSAP 及美国 QMSR 体系差距分析、文件梳理与审核准备,覆盖不符合项整改思路。
结合产品特点与现有数据,规划临床评价、性能评估与可用性相关工作范围,明确证据链的构成与优先级。
围绕不同市场的监管要求与企业业务目标,为宁城及各地企业制定与产品特点、现有证据及市场计划相适应的准入方案。
按风险等级组织申报资料,关注分类判定依据、注册周期与补件安排的衔接。
注册制度与当地代理要求相互衔接,需明确当地责任主体与文件管理职责。
申报资料与电子目录信息相互关联,持证安排与经销授权需同步梳理。
注册路径评估与技术文件一致性是重点,注意不同类别产品的资料深度差异。
分类评估、本地申报资料与语言、标签要求需一并考虑,避免重复准备。
注册资料准备与当地代表配合同步推进,关注证书有效期与后续维护事项。
不同产品类型的证据构成与申报重点存在差异,按项目需求分别梳理。
通过清晰的工作拆解,帮助企业合理配置注册资源,降低重复准备与跨市场沟通成本。
了解产品信息、现有资料与目标市场计划。
确定产品分类、适用路径与所需证据范围。
比对现有文件与目标市场要求,形成缺口清单。
组织技术文件、检测证据与国别专用资料。
完成申报递交,跟踪进度并应对问询补件。
支持注册变更、延续及上市后合规事项。
核心团队具有 10-15 年医疗器械行业从业经验,拥有检测机构及医疗器械企业任职经历。 核心团队过往累计服务 500+ 合作客户,成功项目案例 1000+。
结合海外自营服务资源,可为企业提供当地授权代表、注册申请及持证安排等支持, 衔接制造商、当地责任主体与经销渠道之间的合作需求。针对产品注册、当地持证及渠道授权之间的关联, 重视责任分工、技术文件管理、证书维护及业务变更的连续性。
以下内容为一般性说明,具体适用情况需结合产品特点与目标市场法规要求判断。
CE 证书与欧盟技术文件通常可以作为基础证据,但不同市场的分类规则、申报表单、当地责任主体要求及标签语言规定并不相同。一般需要补充国别申请表、当地代表或持证安排文件,并核对技术文件与证书型号、制造商信息的一致性,必要时补充针对当地要求的说明性资料。
能否复用取决于报告所依据的标准版本、检测项目覆盖范围、样品型号与目标市场认可情况。实际操作中先梳理报告清单与有效期,再逐项对照目标市场要求,明确可直接引用、需要补充说明以及需要重新检测的部分,避免重复委托。
当地授权代表通常作为制造商与监管机构之间的沟通接口,负责信息传递与部分合规义务;持证主体则与注册证书的归属、变更和延续直接相关。两者的职责范围因市场而异,需要在项目初期明确责任分工、文件管理方式以及业务变更时的衔接安排。
常见事项包括注册变更(如制造商名称地址、型号规格、生产场地变化)、证书延续、标签与说明书更新、唯一器械标识相关信息维护,以及上市后监督与不良事件相关的合规工作。维护工作的连续性依赖于技术文件与证书信息的同步管理。
多数市场并不以国内注册证作为前置条件,但对技术文件、检测证据、质量体系与临床性能资料有各自的要求。缺少国内注册资料时,需要先评估现有证据的完整度,明确哪些项目需要补充或重新准备,再确定申报顺序与优先级。
体外诊断产品通常更强调分析性能与临床性能证据,包括精密度、灵敏度、特异性、干扰因素及与对比方法的一致性等内容,同时涉及自测用途与专业用途的区分。部分市场对试剂与配套仪器的申报组合方式有专门规定,需要在路径评估阶段一并明确。
围绕产品注册、当地持证及渠道授权的关联环节,持续推进国际市场准入与业务发展。
如需了解注册路径、资料准备范围或项目分工安排,欢迎通过以下方式与我们联系。